



同一种元素的 X 射线光电子能谱(X-ray photoelectron spectroscopy, XPS)峰向高结合能移动,常被解释为失电子或价态升高。但密度泛函理论(density functional theory, DFT)得到的 Bader 电荷,有时变化很小,甚至与峰移方向不一致。两者对应的物理过程不同:XPS 结合能包含芯空穴形成后的电子响应,Bader 分析通常描述基态电荷分配。对金属表面、氧化物和负载催化剂,理解这种差别才能选择合适的芯能级计算,并判断电荷转移解释能成立到哪一步。

芯电子受到原子核和周围电子、邻近离子共同形成的势场作用。光电子发射后,原子上出现芯空穴,剩余电子会重新分布。实验探测的是这一电离过程的能量差,因此峰的位置同时受局域成键、电势、电子化学势及终态屏蔽影响。把同一元素的不同化学环境放在一起比较时,需要锁定同一轨道,例如 C 1s 与 C 1s,而不能将 C 1s 和 O 1s 的差值称为化学位移。
导电样品与分析器良好电接触时,能量刻度通常参照共同费米能级。定义样品 A 相对于参照 R 的位移,必须先规定正负号。这里采用正位移表示结合能升高,与谱图横轴向左还是向右排列无关。若绝缘样品发生充电,或两次测量使用不同校准条件,整体谱线平移可能包含实验电势误差,不能全部归因于原子失电子。
ΔEB = EB(A) − EB(R) 式(1)
EB 是指定芯轨道在同一实验能量标尺上的结合能,单位为 eV;ΔEB > 0 表示相对参照更高的结合能。计算和实验都采用 A−R,才能比较方向与相对间距。
Kim 等对 Rh(111) 的研究同时区分了洁净表面、CO 与 CO₂ 气氛下的谱学组分。图1 中 C 1s 和 O 1s 的顶位 CO、三重空位 CO 信号分开出现,Rh 3d 还包含表面与体相组分。这类结果要求计算覆盖具体吸附位和原子层位,不能只给一个平均 Rh 电荷,再用它解释整条谱线的峰形变化。
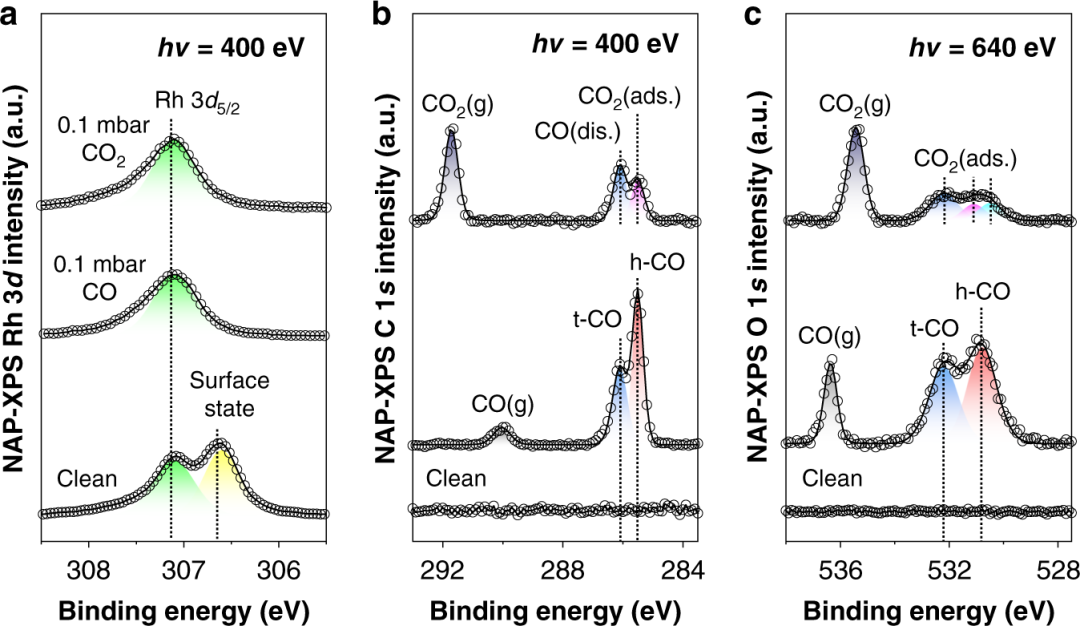
图1 Rh(111) 在洁净、CO 和 CO₂ 气氛下的近常压 XPS。比较相同芯轨道的组分位置,区分表面/体相 Rh 及不同吸附位的 CO 信号。 DOI: 10.1038/s41467-020-19398-1。
初态近似从基态自洽电势重新求芯轨道本征值,没有显式求解芯空穴诱导的价电子弛豫。对相同轨道,初态芯能级变化可以反映局域电势和化学环境的变化,但它仍然是能量信息,与原子盆内积分电子数不同。若采用负的轨道本征值表示芯能级,轨道变得更负对应更高的正结合能,不能直接照搬本征值差的符号。
终态近似在指定原子上形成芯空穴,再求解价电子的自洽屏蔽。局域态、金属导电电子和邻近配体都可能参与响应,因此屏蔽增强会降低形成芯空穴的能量代价,相对位移可能抵消部分初态贡献。以金属负载的含氧基团为例,改变其到金属的距离,即使基态净电荷接近,也可能改变终态能量;这需要固定配位并分别计算有、无芯空穴的电子态。
ΔEBinit ≈ Δ(μ − εc) 式(2)
μ 为选定的电子化学势参照,εc 为带符号的芯轨道本征值;Δ 仍表示 A−R。该式定义正结合能方向,仅用于初态趋势。VASP 输出及文献也可能采用带符号芯能级,读取时应核对具体字段,不能把所有能级差都当作正结合能差。
局域电势还可能沿吸附层高度变化。Taucher 等研究的自组装单层(self-assembled monolayer, SAM)含有有序偶极层,图2 将不同分子片段的芯能级、价能级和分析器参照联系起来。它说明即使同属一个分子,处于不同电势区域的原子也会出现能级差;这种空间电势效应需要与局部成键造成的变化分别检验。

图2 Au 上含极性单元的 SAM 与分析器之间的能级关系。不同片段处于不同静电势区域,芯能级与光电子动能随之改变;虚线表示共同费米能级。 DOI: 10.1021/acs.jpcc.5b12387。
Bader 分析按电子密度的零通量面划分原子盆,积分得到盆内电子数。净电荷还需要减去合适的原子参照,因此使用 ACF.dat 时应核对输出是电子数还是已经换算的净电荷。这里采用净电荷为正表示电子亏缺,若另一程序将得电子量定义为正,两者的变化方向就相反。比较必须限定同一元素、同一密度积分方式和同一套 PAW 数据集。
qi = Zval,i − NiBader;Δqi = qi(A) − qi(R) 式(3)
NiBader 为对价电子 CHGCAR 的盆内积分电子数,Zval,i 来自对应 POTCAR 的 ZVAL,q 以 e 为单位。该定义适用于价电子积分;若积分核电子加价电子的总密度,应改用原子序数 Z,不能继续减 ZVAL。
原子盆内总电子数与核附近电势之间没有普适线性换算。电荷在同一盆内从键区向核附近重排,积分数可能几乎不变,芯轨道却会响应;邻近带电原子和偶极层也会改变电势。即使 Δq 与 ΔEB 同向,也只能说明它们与同一环境变化相容,不能把两者的比值当作跨材料通用的 eV/e 系数,更不能将非整数 Bader 电荷直接命名为形式氧化态。
图3 中 Rh(111) 上弯曲 CO₂ 的分子总净电荷为 −0.51 e,描述的是整个吸附物的电子增加。对照图1 的 C 1s,实际还需要提取其中 C 原子的电荷与对应芯能级;对照 O 1s 则需分别处理两个 O。下方反应路径用于辨认 CO₂ 与解离 CO/O 的结构身份,其纵轴是反应能量,不是芯能级结合能,不能用路径能垒代替 XPS 峰间距。
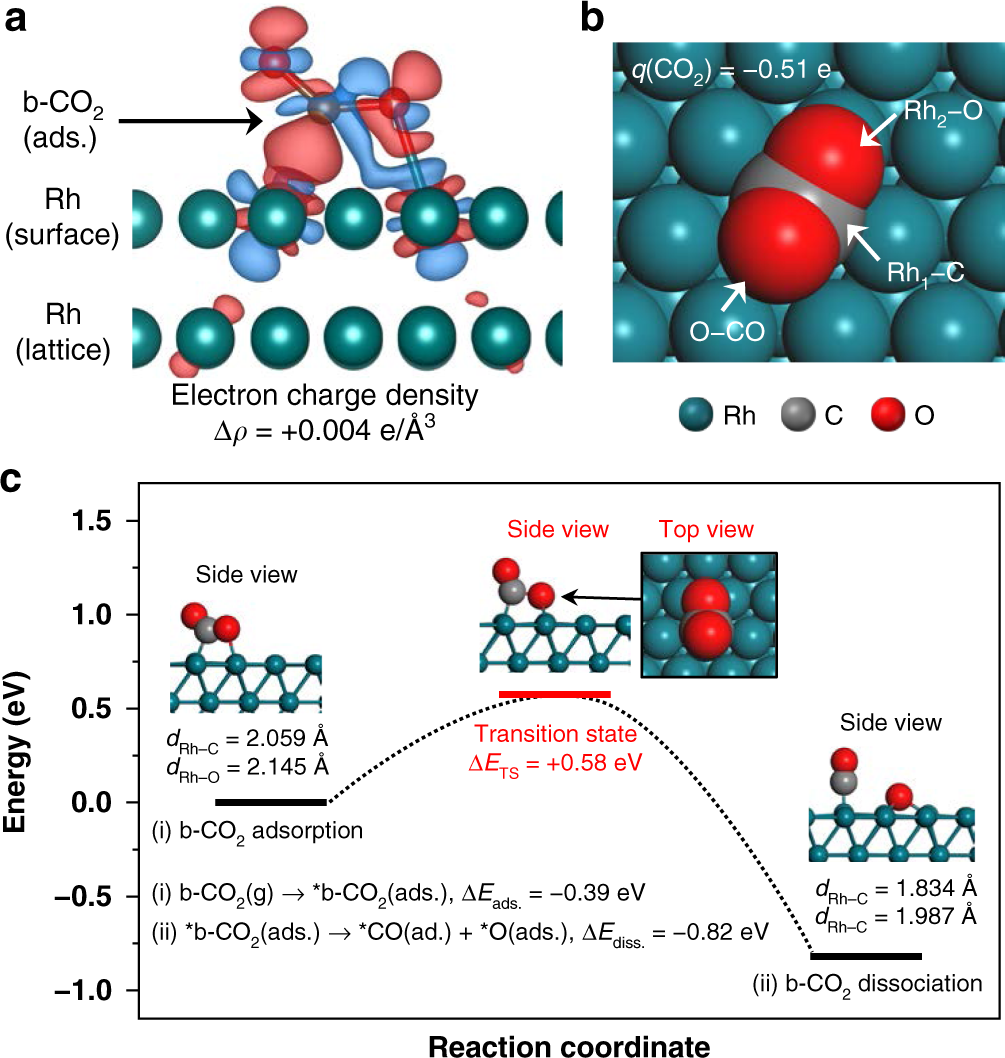
图3 Rh(111) 上弯曲 CO₂ 的电荷重排、Bader 分析与解离路径。分子总电荷 q(CO₂)=−0.51 e;原子芯能级对照需进一步分解到 C、O 及相邻 Rh。 DOI: 10.1038/s41467-020-19398-1。
从优化后的参照和待比较结构出发,用同一泛函、投影缀加波(projector augmented-wave, PAW)数据集、磁性处理和数值精度完成基态静态自洽计算。初态路线设置 ICORELEVEL=1,并在 OUTCAR 中按原子编号与芯轨道读取结果。基态 Bader、局域磁矩及投影态密度(projected density of states, PDOS)均由这组无芯空穴结果获得。芯空穴态的电荷分配属于受激响应,不能与基态 Bader 数值混用。
ICORELEVEL=2 会对 CLNT 选中的整个原子类型形成芯空穴。只激发一个 O 时,将目标 O 单独设为一个含一原子的类型,重排 POSCAR 坐标,并按类型顺序重复相同 O 的 POTCAR 数据块。此时CLNT 指向原子类型而非原子序号,后处理要保留重排前后的原子对应关系。目标芯轨道还须在所选 PAW 数据集中属于芯态,不能把已经作为价电子处理的半芯态照此设置。
O 1s 芯空穴 INCAR 参考示例(目标 O 已单列为第 3 个类型;其余基态收敛参数沿用):
ICORELEVEL = 2
CLNT = 3
CLN = 1
CLL = 0
CLZ = 1.0
NSW = 0
CLN、CLL 分别为主量子数与角量子数,O 1s 对应 1、0;CLZ=1.0 表示完整芯空穴。电子转入价带/导带是这一路线的设置含义,不再手动额外增加 NELECT。CLZ=0.5 属于不同近似,不能混进同一组完整芯空穴能量差。
金属中采用电子转入近费米态的中性完全屏蔽近似时,用总能差法(delta self-consistent field, ΔSCF)分别求基态和芯空穴态总能,再对同一芯轨道取相对差。光电子发射的时间尺度对应垂直过程,因此芯空穴计算保持基态离子坐标固定,只让电子自洽。对同一结构中的两个等价元素位点,基态总能相同;跨结构比较仍应各自减去相应基态,并确保相同总组成、芯空穴方案及电子参照。
ΔEBscr ≈ [ECHA − EGSA] − [ECHR − EGSR] 式(4)
ECH 与 EGS 分别为固定几何的完整芯空穴态与基态总能,该式限定相同芯轨道/PAW 口径和可比的金属电子参照。VASP 总能缺少可用于直接标定实验绝对结合能的完整芯能量常数,此处比较相对位移;半导体的导带补偿电子、带隙内 μ 和净带电电离路线需要另外定义,不能直接套此金属近似。
Grånäs 等对 ZnO 表面的计算展示了逐原子比较的用途。图4 将裸表面、吸附 H₂ 和解离吸附 H₂O 后的 O 1s 位移放在同一体相 O 参照下,并由各位点组分构成模拟谱。这里应逐个指定目标 O,分别计算芯空穴态,再讨论哪些位点形成相近的谱学组分。原研究采用专门生成的 O 1s 芯空穴 PAW 势及均匀背景电荷处理;它属于半导体表面的具体计算方案,不能将其补偿方式与前面的金属中性示例直接混用。

图4 ZnO 表面不同位点的 O 1s 芯能级位移。a–c 分别对应裸表面、H₂ 吸附和 H₂O 吸附,编号与结构中的 O 一一对应;d 将水吸附模型的模拟谱与实验比较。位移以体相 O 为参照。 DOI: 10.1038/s42004-020-00442-6。


在同一氧化物表面比较完整配位 O 与羟基 O 时,先检查两者的键长、质子位置及相邻金属配位。如果基态 Δq、初态芯能级和完全屏蔽相对位移均支持同向变化,可将局域成键与电子密度变化作为解释依据。这个结论只适用于已经测试的位点组,不提供普适斜率;高结合能组分还可能来自吸附水等其他结构,需要计算候选物种再判断归属。
Au 上 SAM 的覆盖度对照改变了偶极排列密度。图5 在保持分子几何的条件下比较满覆盖与低覆盖,芯能级随碳原子高度发生变化。这是静电势参与谱线变化的具体情境,而不是 Bader 电荷与结合能线性关系的标定。若自己的模型中 Δq 很小而初态位移明显,可检查局域电势与周围电荷分布;净电荷变化小并不排除芯能级位移,盆内重排与外部势场都可能贡献。
对每个已编号位点,提取基态 Δq、初态 ΔEB 和完全屏蔽 ΔEB,三者都采用同一参照 R。若 Δq > 0 且两种能量位移均为正,结果支持该位点电子亏缺与高结合能相容;若初态位移为正而完全屏蔽位移为负,则核对终态屏蔽和参照差异。两种能量位移之差可用于估计该近似下弛豫的附加贡献,但不是唯一分解。对于低于网格或尺寸测试波动的 Δq 与位移,不能赋予确定的变化方向。
还有一类情况来自电子屏蔽:同一含氧位点由绝缘载体转到金属接触区域,初态位移可能相近,而完全屏蔽位移差异增大。此时检查芯空穴诱导的密度差、近费米态以及超胞尺寸,区分局域屏蔽变化和周期芯空穴相互作用。SAM 图5 采用初态计算加屏蔽修正,并非直接的 VASP 芯空穴 ΔSCF 输出;这一方法差别不能在与自有结果比较时省略。

图5 两种 Au/SAM 在满覆盖与低覆盖下的逐原子 C 1s 能级及模拟谱。黑色为满覆盖,红色为低覆盖;分子几何保持一致,显示集体静电作用对能级的影响。 DOI: 10.1021/acs.jpcc.5b12387。
基态静态计算输出 CHGCAR,并以 LAECHG=.TRUE. 重建核与价电子密度。Henkelman 的 Bader 工具可用 AECCAR0+AECCAR2 确定分区,再积分 CHGCAR;输出仍按价电子数解释。逐步加密细快速傅里叶变换(fast Fourier transform, FFT)网格,核对盆内电子数总和及真空电荷,再提取目标原子 Δq。芯能级位移则要独立测试面内超胞、slab 层厚、k 点、截断能和电子精度,不能用 Bader 已收敛代替芯空穴能量差已收敛。
Bader 后处理命令参考示例(已安装 Henkelman Bader 程序及配套 chgsum.pl,当前目录为无芯空穴的基态静态结果):
chgsum.pl AECCAR0 AECCAR2
bader CHGCAR -ref CHGCAR_sum
对计算谱与实验谱,先比较组分相对位置和候选结构,再讨论峰面积。一个 slab 中的原子数比例不自动等于实验强度,还受表面物种覆盖、探测深度、光电离截面和谱线展宽影响。若少量高结合能位点只增加肩峰而不改变主峰,就应比较该肩峰的位置;将所有原子芯能级取平均,可能与实验拟合中的主峰位置对应不上。
氧化物中过渡金属 2p 的多重态、卫星峰和电荷转移激发,也不能由一个芯轨道能量差完整重建。VASP 的常规芯空穴近似不足以自动生成这些结构,参数中打开价电子自旋轨道耦合也不等于获得完整芯态分裂。最终可检验的是指定结构、指定轨道和共同参照下的相对趋势;Bader 电荷为基态解释提供旁证,而峰移方向与间距仍要由芯能级方法、结构归属和实验校准共同约束。
要点:XPS 结合能同时受初态电势、电子参照和终态屏蔽影响。
要点:Bader 电子数与净电荷须区分,价电子积分用 ZVAL 换算。
要点:单原子芯空穴需单列原子类型,保持基态几何并比较相对能量差。
要点:电荷与峰移不一致时,分别检查局域电势、屏蔽、模型尺寸和谱学归属。
